Regularizar um equipamento médico na ANVISA é o processo que libera a empresa a fabricar, importar ou distribuir, e o produto a ser comercializado no Brasil. São duas autorizações diferentes e muita gente só descobre isso tarde: uma vale para a empresa, a outra para o produto.
A ordem importa mais que a pressa. Quem começa pelo produto descobre no meio do caminho que não pode nem peticionar, porque a empresa ainda não tem autorização de funcionamento.
Este guia reúne o caminho completo: classe de risco, notificação ou registro, AFE, boas práticas de fabricação, as normas ISO que aparecem no assunto e o que muda quando o equipamento é importado.
Nota: a Gowe é uma assessoria de marketing e vendas B2B, não uma consultoria regulatória. O conteúdo abaixo é informativo, com as fontes oficiais indicadas ao longo do texto. Enquadramento de produto deve ser confirmado com a ANVISA ou com consultoria especializada.
O que significa regularizar um equipamento médico na ANVISA?
Significa obter duas coisas distintas. A primeira é a autorização para a empresa operar com dispositivos médicos. A segunda é a autorização para aquele produto específico ser comercializado.
Elas não se substituem. Uma empresa com AFE em dia não pode vender um produto não regularizado, e um produto regularizado não pode ser fabricado por quem não tem autorização. A fiscalização cobra as duas.
Há um terceiro elemento que atravessa tudo: as boas práticas de fabricação. Elas não são um documento, e sim um sistema que a ANVISA verifica em inspeção, e que vale para fabricante, importador e distribuidor.
Qual é a classe de risco do seu dispositivo médico?
Esta é a primeira pergunta a responder, porque tudo depois depende da resposta. A classificação está na RDC 751/2022, que substituiu a antiga RDC 185/2001 e reorganizou o tema.
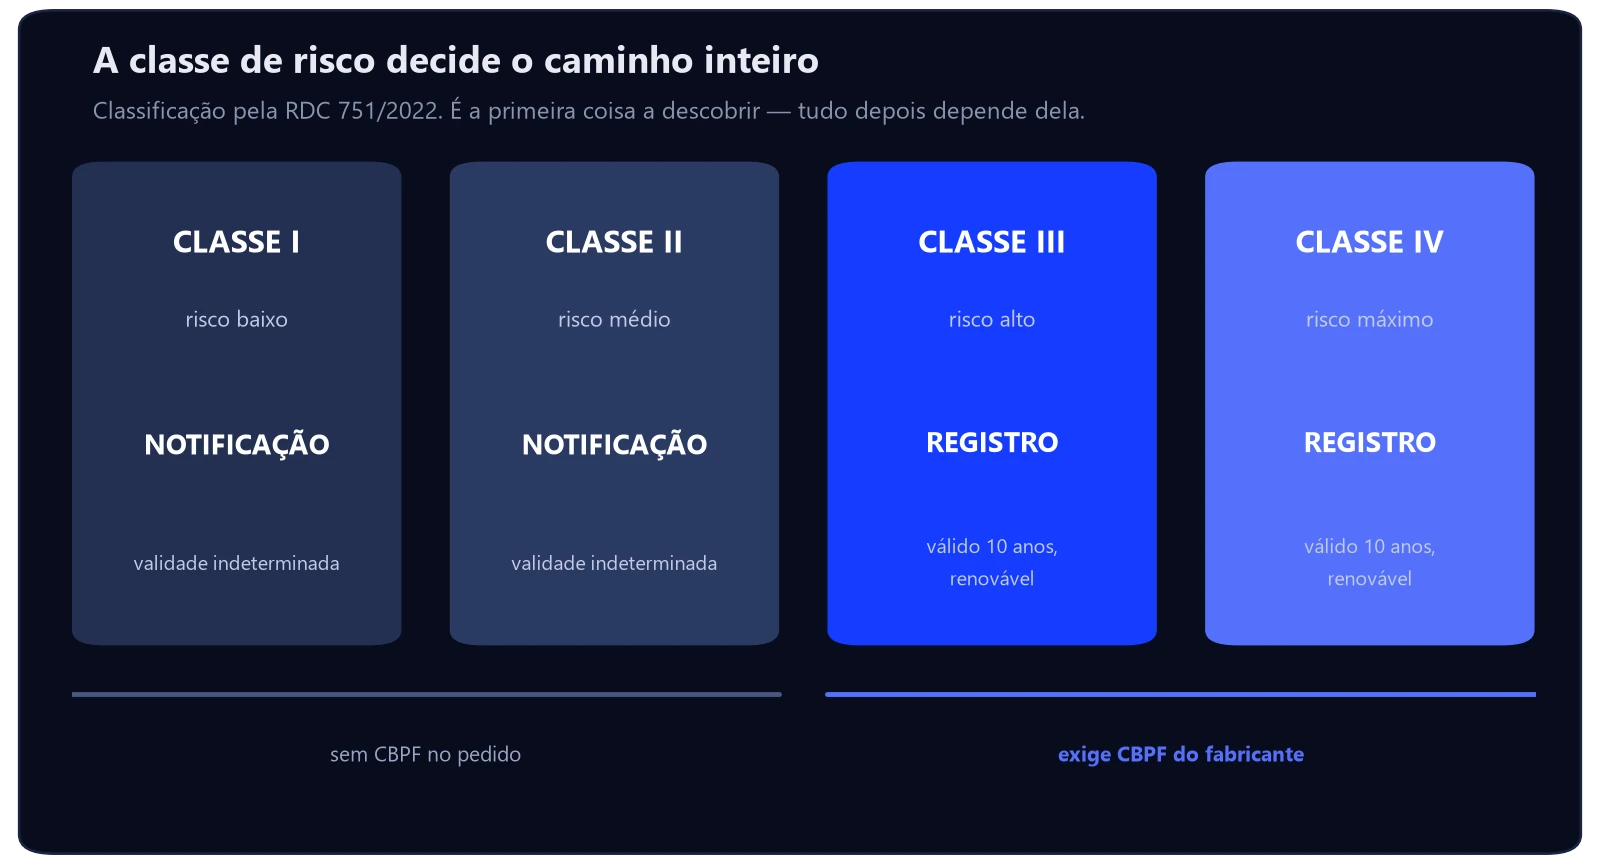
A classe não é escolhida: ela é apurada. A norma traz um conjunto de regras de classificação, organizadas em grupos, aplicadas conforme o produto seja invasivo ou não, ativo ou não, e conforme o tempo de contato com o paciente.
Dois pontos práticos que economizam trabalho. A ANVISA admite notificação ou registro para famílias, sistemas e kits de dispositivos, em vez de um pedido por item. E há isenções — o caso mais útil é o do acessório feito exclusivamente para integrar um equipamento já regularizado, quando o dossiê do fabricante já descreve esse acessório.
Notificação ou registro na ANVISA: qual via o seu produto segue?
A via decorre direto da classe. Classes I e II seguem por notificação; classes III e IV, por registro. A diferença entre as duas não é só de nome — muda o esforço, o prazo e a manutenção.
| Notificação (classes I e II) | Registro (classes III e IV) | |
|---|---|---|
| Análise da ANVISA | simplificada | análise do dossiê técnico |
| Validade | indeterminada | 10 anos, renovável |
| Renovação | não se aplica | obrigatória antes do vencimento |
| CBPF no pedido | não exigido | exigido do fabricante |
A linha da renovação é a que mais causa susto. Empresa que registrou um produto classe III há nove anos e esqueceu do prazo descobre o problema quando o cliente pede a documentação e o registro já venceu. Vale ter os vencimentos num calendário, não na memória de alguém.
O que é a AFE e quem precisa dela?
A AFE é a Autorização de Funcionamento de Empresa, emitida pela ANVISA. Segundo a página oficial do serviço, ela é obrigatória para quem realiza, com dispositivos médicos, as atividades de armazenar, distribuir, embalar, exportar, fabricar, importar e transportar.
O caminho não começa na ANVISA. Começa na Vigilância Sanitária local, que faz a inspeção e emite o Relatório de Inspeção exigido para o peticionamento. Só depois a empresa peticiona no Sistema Solicita.
Três requisitos travam o acesso antes mesmo do pedido, e todos são resolvíveis com antecedência:
- CNPJ cadastrado na ANVISA, com gestor de segurança associado para acessar o sistema.
- Conta gov.br nível Prata ou Ouro de quem vai peticionar.
- Taxa de Fiscalização de Vigilância Sanitária, cujo valor varia conforme o porte da empresa e o tipo de solicitação.
Sobre prazo, a própria página do serviço informa média de 30 dias corridos, com tempo máximo de espera de 60 dias. Empresa estrangeira não pleiteia AFE diretamente: precisa de uma pessoa jurídica constituída no Brasil. Os detalhes estão na página oficial da AFE para dispositivos médicos.
Em que ordem as etapas acontecem?
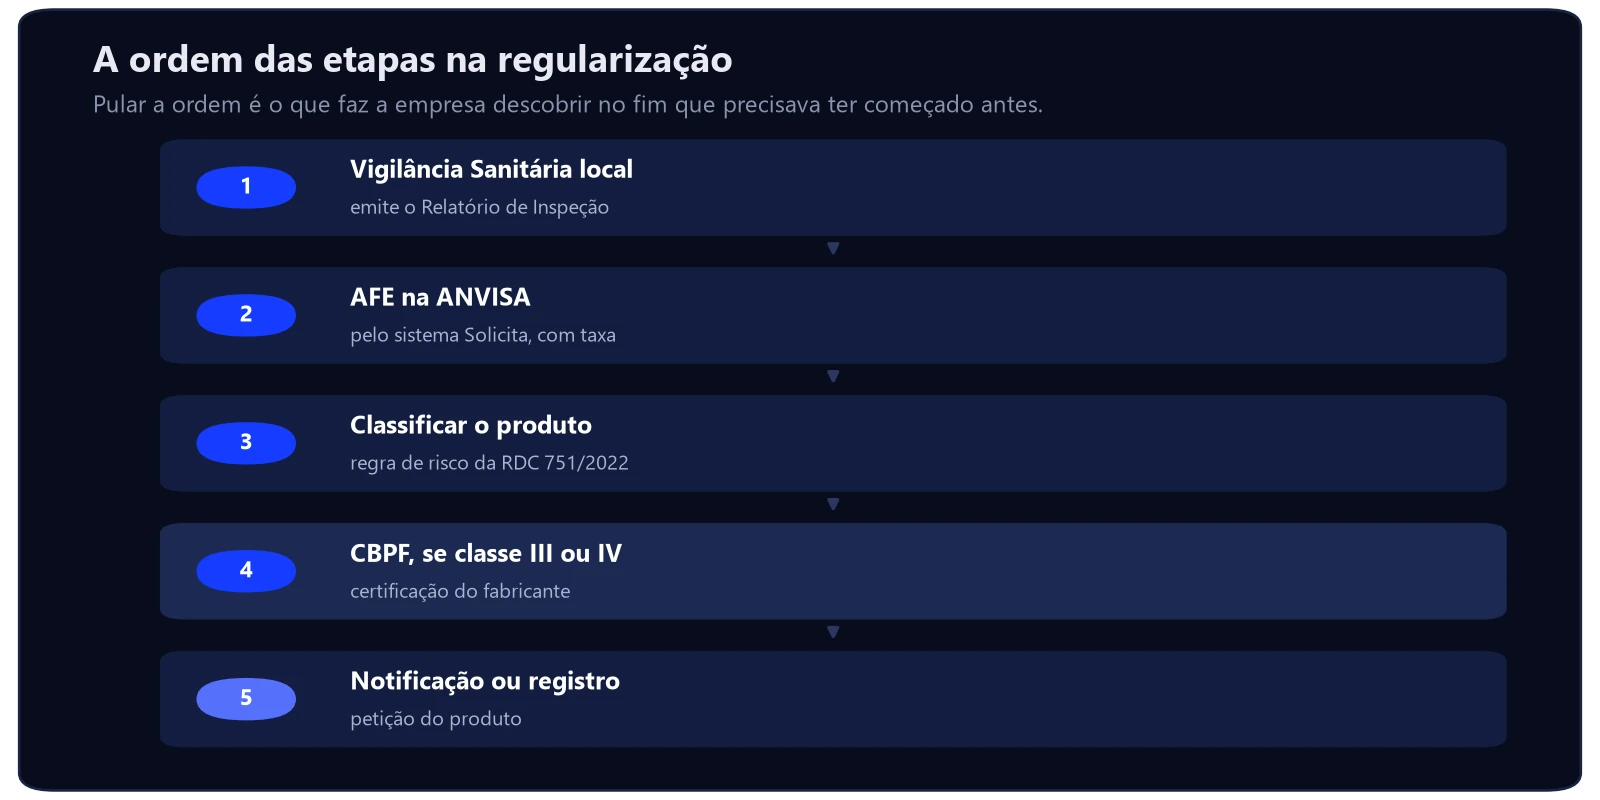
A sequência explica por que empresas competentes travam. A inspeção local vem antes da AFE; a AFE vem antes de poder peticionar o produto; e a certificação de boas práticas, quando exigida, precisa estar pronta no momento do pedido de registro.
Quem trata isso como projeto, com responsável e cronograma, resolve em meses. Quem trata como pendência administrativa descobre a dependência errada no pior momento — normalmente com um pedido de cliente já fechado e um prazo correndo.
O que é o CBPF e quando a ANVISA o exige?
CBPF é o Certificado de Boas Práticas de Fabricação, emitido pela ANVISA após inspeção. Ele atesta que o fabricante opera dentro dos requisitos de boas práticas, do projeto à assistência técnica.
Na prática, ele é exigido do fabricante de produtos das classes III e IV e apresentado junto ao pedido de registro — inclusive quando o fabricante é estrangeiro. Como o enquadramento tem exceções, confirme a exigência aplicável ao seu produto antes de montar o cronograma.
Importante não confundir: quem fabrica só classes I e II fica dispensado de apresentar o CBPF na notificação, mas não fica dispensado de cumprir as boas práticas. A regra vigente é a RDC 665/2022, que consolidou normas anteriores e trata dos controles em cada etapa do ciclo de vida do produto, incluindo o Registro Mestre do Produto.
ISO 13485 e ISO 14971 são obrigatórias no Brasil?
Não. O requisito obrigatório no Brasil é o das boas práticas de fabricação da ANVISA. As duas normas ISO são voluntárias aqui — o que não significa que sejam dispensáveis na prática comercial.
A ISO 13485 é a norma de sistema de gestão da qualidade específica para dispositivos médicos. É o equivalente setorial da ISO 9001, e quem pretende exportar costuma precisar dela: vários mercados a tratam como pré-requisito.
A ISO 14971 trata de gerenciamento de risco aplicado a dispositivos médicos. Ela organiza como identificar, avaliar e controlar riscos ao longo do ciclo de vida, e o raciocínio dela aparece dentro dos requisitos de boas práticas.
A leitura comercial é simples: para vender no Brasil, o que habilita é a ANVISA. Para vender fora, ou para entrar em cadeia de fornecimento exigente, a certificação ISO é o que abre porta. Quem mira exportação encontra o restante do caminho em marketing para comércio exterior.
Como funciona a importação de equipamento médico?
Importar adiciona duas camadas ao que já foi descrito. A empresa importadora precisa de AFE com a atividade de importação, e o produto precisa estar regularizado antes de chegar — regularização não se resolve com a carga parada no porto.
Some a isso o licenciamento de importação com anuência sanitária e, quando o equipamento estiver sujeito a certificação compulsória, a certificação do Inmetro. São processos paralelos, com prazos próprios, que precisam ser puxados ao mesmo tempo.
Do ponto de vista de caixa, o erro clássico é tratar o custo regulatório como despesa administrativa. Ele é parte do custo de entrada do produto e deveria estar no preço desde o começo, e o prazo de retorno conversa com o cálculo de ROI no B2B.
Para quem vai montar ou ampliar a linha de produção do equipamento, vale conferir antes as condições do financiamento Finame e a ociosidade do parque atual pelo cálculo do OEE: capacidade nova sem demanda nova só antecipa o problema.
Perguntas frequentes sobre regularização na ANVISA
Qual a diferença entre notificação e registro na ANVISA?
A notificação é a via das classes de risco I e II, com análise simplificada e validade indeterminada. O registro é a via das classes III e IV, com análise do dossiê técnico, validade de 10 anos e renovação obrigatória. A classe do produto é que define a via, pela RDC 751/2022.
Toda empresa que trabalha com dispositivo médico precisa de AFE?
A página oficial do serviço lista como atividades que exigem AFE: armazenar, distribuir, embalar, exportar, fabricar, importar e transportar. Para situações de dispensa, a própria ANVISA orienta consultar as perguntas frequentes sobre AFE, porque o enquadramento depende da atividade exercida.
Quanto tempo leva para sair a AFE?
A página do serviço informa média de 30 dias corridos, com tempo máximo de espera de 60 dias, ressalvando que o prazo real varia conforme o pedido e a demanda. A etapa anterior, de inspeção pela Vigilância Sanitária local, tem prazo próprio e costuma ser a mais demorada.
Preciso de ISO 13485 para vender no Brasil?
Não. O requisito obrigatório é o de boas práticas de fabricação da ANVISA. A ISO 13485 é voluntária no Brasil, mas costuma ser exigida para exportação e por clientes de cadeias de fornecimento mais rigorosas.
O registro de um produto classe III vence?
Vence. O registro tem validade de 10 anos e precisa ser renovado. A notificação, usada nas classes I e II, tem validade indeterminada. Controlar os vencimentos em calendário evita a situação de descobrir o problema quando um cliente pede a documentação.
Conclusão: por onde começar a regularização
Recapitulando: são duas autorizações, uma da empresa e outra do produto; a classe de risco define a via; classes I e II vão por notificação e III e IV por registro com CBPF; a AFE começa na Vigilância Sanitária local; e as normas ISO são voluntárias aqui e decisivas lá fora.
Três passos para quem está começando, na ordem certa:
- Classifique o produto primeiro. Aplique as regras da RDC 751/2022 e identifique a classe antes de orçar qualquer coisa. O custo e o prazo do projeto inteiro saem daí.
- Levante a situação da empresa. Existe AFE? Está vigente? Cobre a atividade que você pretende exercer, inclusive importação?
- Monte o calendário de vencimentos. Registros de 10 anos, renovação de AFE e validade de certificação num só lugar, com responsável.
Vale uma observação comercial que quase nunca aparece nesses guias: regularização não é só custo de entrada, é ativo de venda. Produto regularizado, com documentação organizada, encurta a aprovação na comissão de padronização do hospital e na habilitação de uma licitação. É o mesmo princípio do catálogo técnico B2B: documentação pronta ganha tempo de decisão.
Na prática, isso significa publicar a documentação onde o comprador procura, no site da indústria, e ter um funil de vendas B2B que saiba usá-la como argumento. É a diferença entre estar regularizado e parecer regularizado para quem decide a compra.
A Gowe trabalha essa ponte com indústrias de Joinville e região — transformar conformidade técnica em argumento comercial, unindo assessoria de marketing industrial e assessoria comercial.
Se o seu produto já está regularizado e mesmo assim não vende, peça um diagnóstico: a varredura é gratuita e você recebe a lista de prioridades mesmo que não feche com a gente.